
2026년 5월 1일, FDA가 vepdegestrant(상품명 Veppanu)를 승인했습니다.
ER+/HER2- 진행성·전이성 유방암 중, ESR1 mutation이 있고 내분비요법 이후 진행한 환자가 대상입니다.
지금까지의 치료는 주로 ER 신호를 '막는 데' 초점을 맞추어 왔어요.
이번 약은 한 단계 더 나아갑니다.
ER 자체를 세포 안에서 '없애도록' 설계했습니다.
FDA가 승인한 최초의 first-in-class PROTAC(Proteolysis Targeting Chimera, 표적 단백질 분해 유도 키메라)입니다.
같은 표적을 겨냥하더라도, 길항(antagonism)하는 것과 분해(degradation)하는 것은 임상적으로 얼마나 다를까요?
그리고 '단백질을 아예 없앤다'는 이 새로운 접근은 정말 이론만큼 깔끔하게 작동할까요?
VERITAC-2 시험과, 그 뒤에 있는 PROTAC의 과학이 그 답을 보여줍니다.
🎯 ER 신호와 기존 치료, 짧게 복습
지난 호(SERENA-6 · Camizestrant 편)에서 다룬 내용이라 짧게만 정리하고 갈게요.
HR+(호르몬 수용체 양성) 유방암은 estrogen이 ER(에스트로겐 수용체)에 결합하면서 성장 신호를 받습니다.
AI(Aromatase Inhibitor)는 estrogen 생성 자체를 줄이고,
SERM(Selective Estrogen Receptor Modulator)인 tamoxifen은 ER에 먼저 결합해 estrogen을 못 붙게 막고,
SERD(Selective Estrogen Receptor Degrader)인 fulvestrant는 ER에 결합해 신호를 억제하면서 분해도 어느 정도 유도합니다.
기존에는 estrogen 생성을 줄이거나, ER에 결합해 그 기능을 억제하고 분해를 유도하는 방식으로 ER 신호를 낮춰온 것이죠.
🧩 PROTAC은 아예 다른 설계다
PROTAC은 여기서 다른 길을 택합니다.
표적 단백질(ER)에 결합하는 부위와, E3 ubiquitin ligase(단백질 분해 표지를 붙이는 효소)를 끌어오는 부위가 링커로 연결된 이중기능 분자예요.
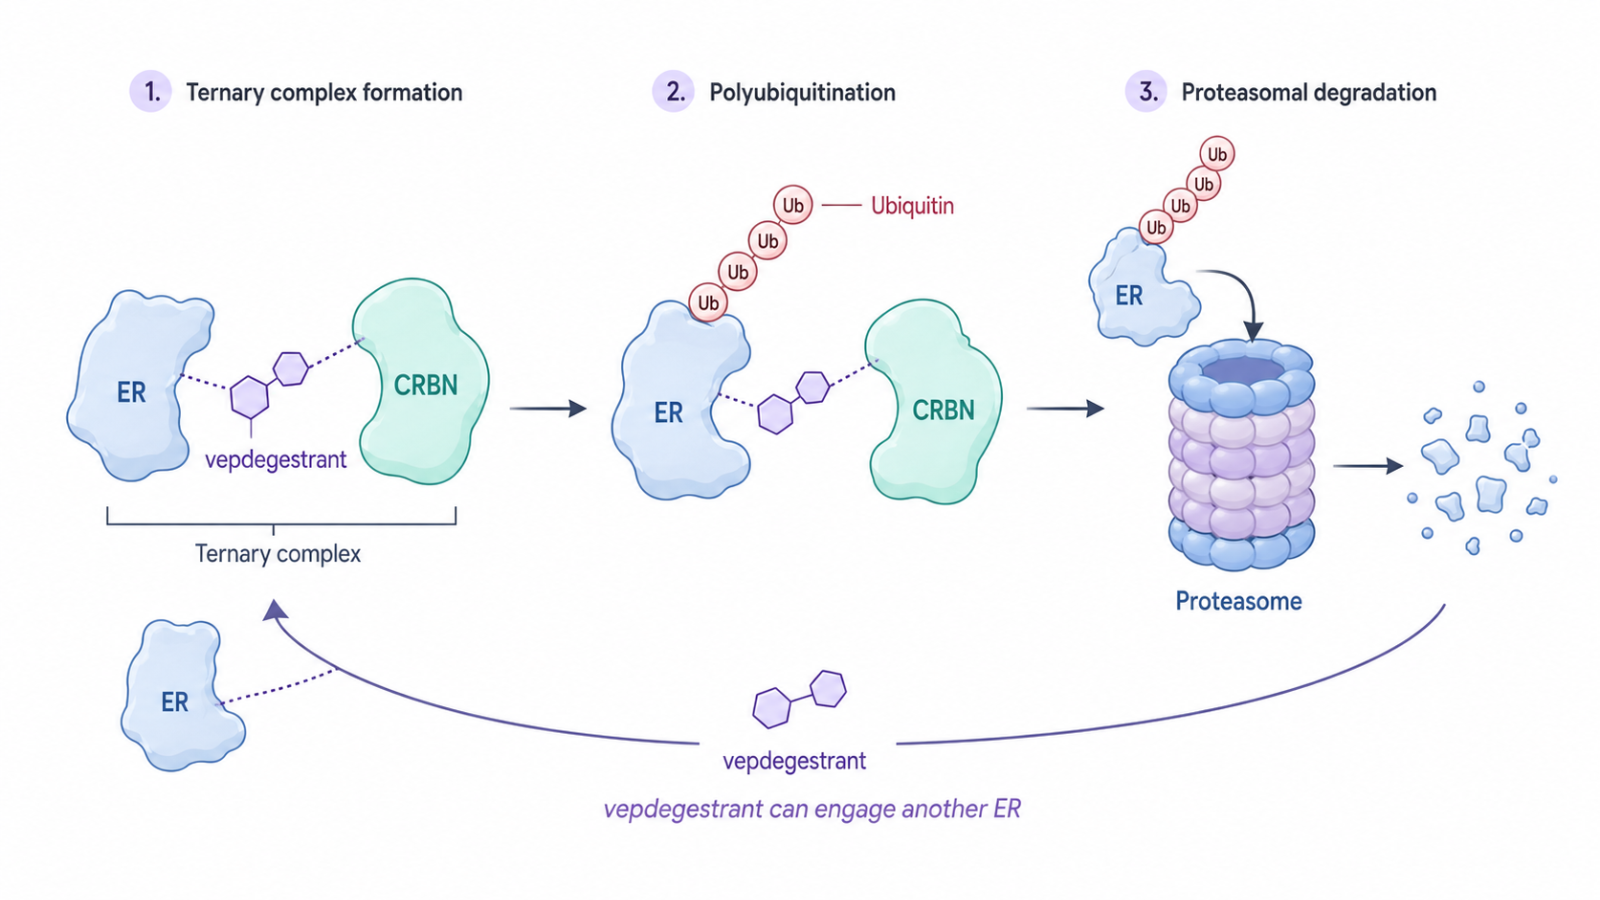
vepdegestrant는 ER과, CRBN이라는 E3 ligase를 동시에 붙잡아
[ER–vepdegestrant–CRBN]의 삼원복합체(ternary complex)를 만듭니다.
그러면 세포가 ER에 polyubiquitin(폴리유비퀴틴 사슬) 표지를 붙이고, proteasome(단백질 분해효소 복합체)이 이를 분해해요.
중요한 차이가 하나 더 있습니다.
ER을 분해하고 나면 vepdegestrant 분자는 그 자리를 떠나 다른 ER 분자를 찾아갈 수 있어요.
이론적으로는 촉매처럼 작동해서, 약물 분자 하나가 여러 개의 표적 단백질을 연속으로 없앨 수 있다는 뜻입니다.
PROTAC이 저농도에서도 효과를 낼 수 있다고 기대되는 이유가 여기 있어요.
여기서 잠깐,
PROTAC은 TPD(Targeted Protein Degradation)라는 더 큰 분야의 한 갈래예요.
세포 안 단백질을 proteasome으로 보내는 방식이 PROTAC이라면, 세포막·세포외 단백질을 lysosome으로 보내는 LYTAC, autophagy를 이용하는 AUTAC·ATTEC 같은 갈래도 있습니다.
vepdegestrant는 이 중 가장 먼저 임상 3상까지 온 정통 PROTAC이에요.
📊 VERITAC-2, 숫자로 보면
VERITAC-2는 CDK4/6 inhibitor와 내분비요법을 먼저 받고 진행한 환자를 대상으로, vepdegestrant 단독요법과 fulvestrant를 비교했습니다.
fulvestrant는 진행성 ER+ 유방암 2차 이상 치료에서 가장 오래 쓰인 표준 SERD로,
지금 쓰는 표준 주사제 SERD보다, 경구 PROTAC이 더 나은가를 묻는 시험이었던 거예요.
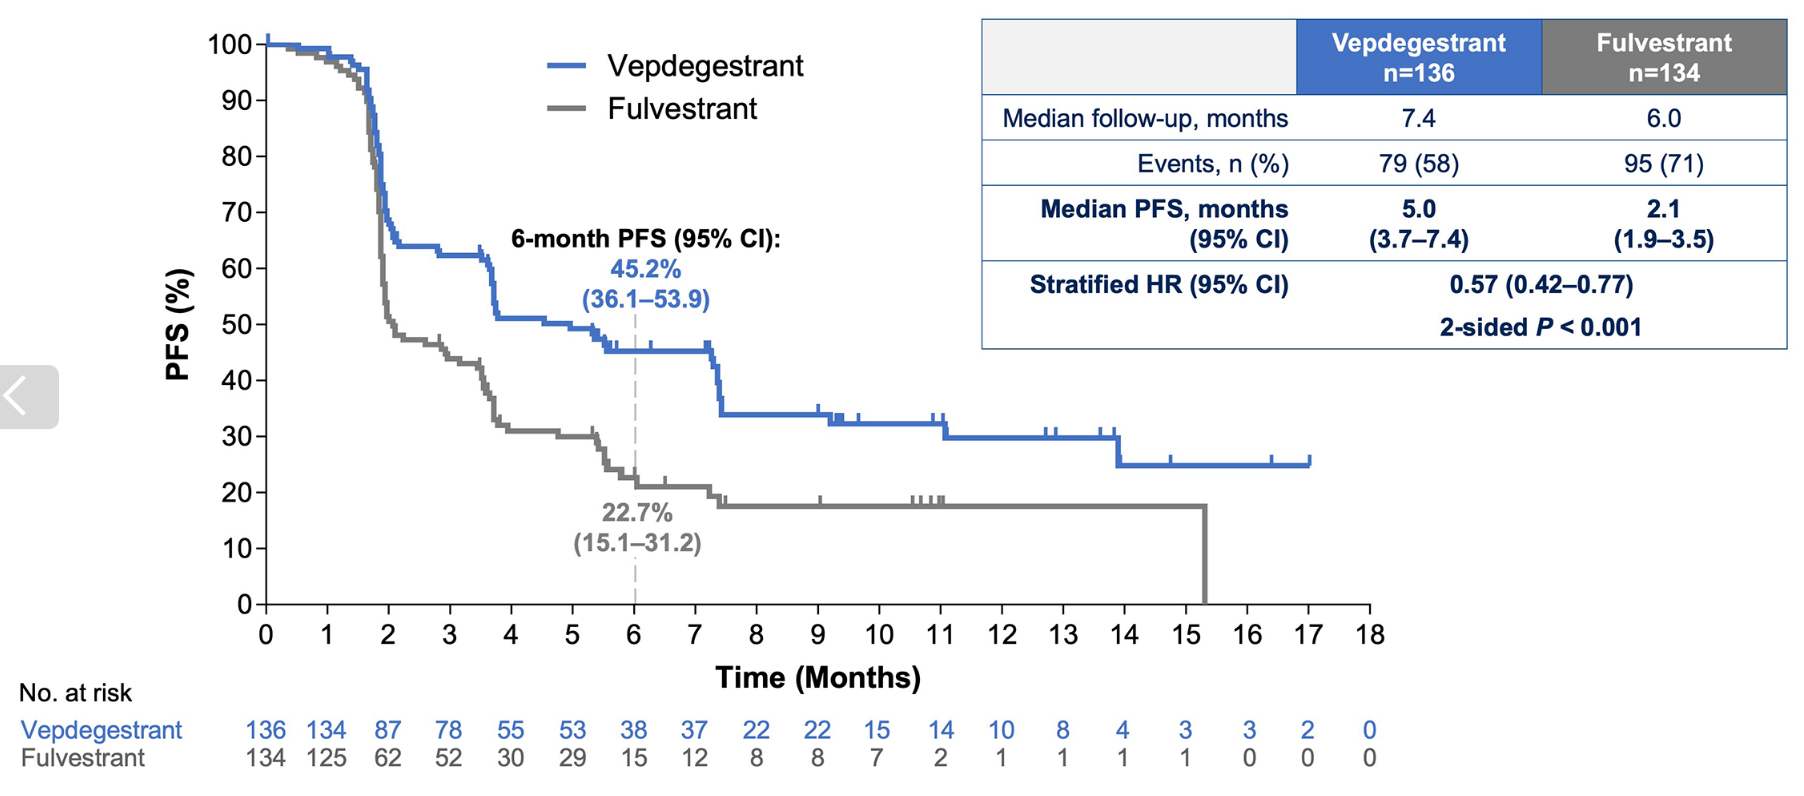
ESR1 mutation이 확인된 환자군(2차 이상 치료)에서,
vepdegestrant의 median PFS(무진행생존기간)는 5.0개월, fulvestrant는 2.1개월이었습니다.
HR(hazard ratio)는 0.57 (95% CI 0.42–0.77, P<0.001)이었어요.
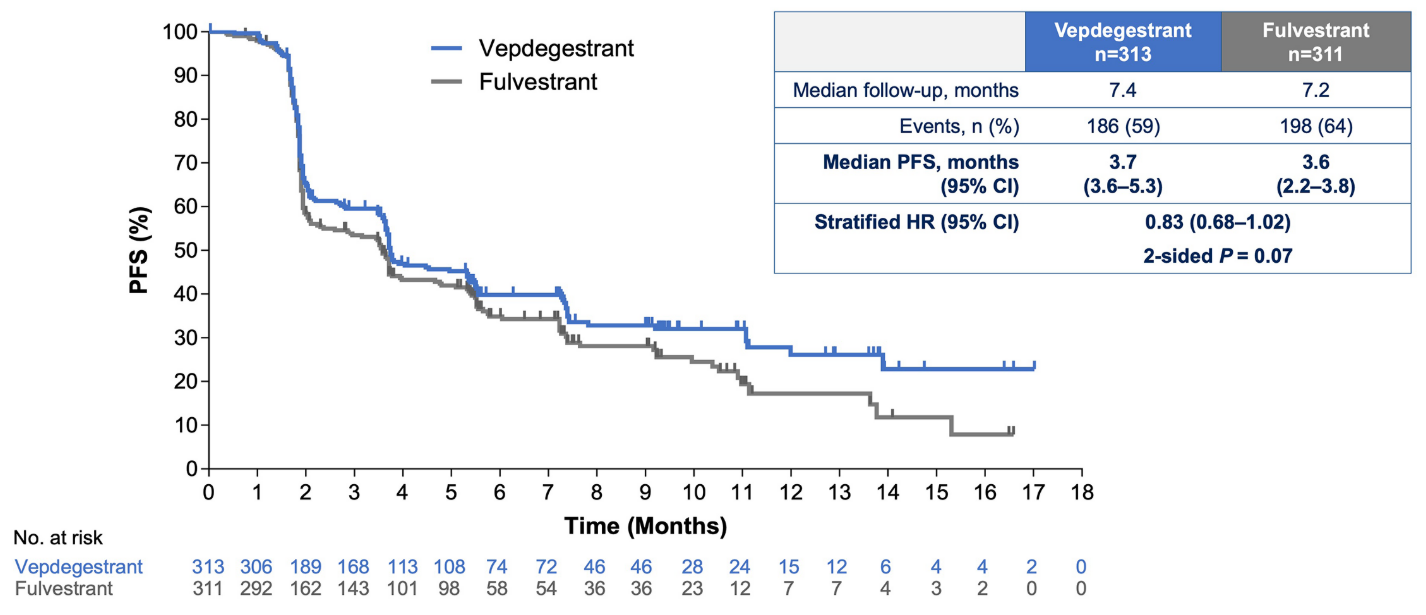
ESR1 mutation 여부와 관계없이 포함한 전체 ITT 집단에서는 BICR 기준 HR 0.83, 95% CI [0.68, 1.02], P=0.07로 통계적 유의성을 확보하지 못했습니다.
vepdegestrant는 'ER+ 유방암 전체'에 유리한 약이 아니라, 'ESR1 mutation이 있는 환자'에 특히 유리한 약이라는 뜻이에요.
따라서 FDA는 ESR1-mutated 환자로 적응증을 한정해 승인했습니다.
PFS 분석 시점에 OS 데이터는 아직 충분히 축적되지 않았습니다. ESR1-mutated 환자군에서 당시 사망 사건은 최종 분석에 필요한 사건 기준의 약 16%만 발생한 상태였습니다.
새로운 방식의 약인 만큼, 장기간 축적된 안전성 데이터 또한 아직 fulvestrant만큼 두껍지 않습니다.
⚖️ 크고 무거운 분자가 약이 되려면
PROTAC의 설계에는 오랫동안 발목을 잡은 문제가 있었어요.
PROTAC은 두 개의 결합 부위를 링커로 연결한 구조라서 분자량이 크고 극성도 높습니다.
신약 개발의 오랜 경험적 기준인 Lipinski's Rule of Five(경구 흡수가 잘 되는 저분자약의 물성 기준)를 훌쩍 벗어나는 영역이에요.
그래서 PROTAC은 경구 투여가 어렵고 세포막을 잘 통과하지 못할 거라는 우려가 오래 있었습니다.
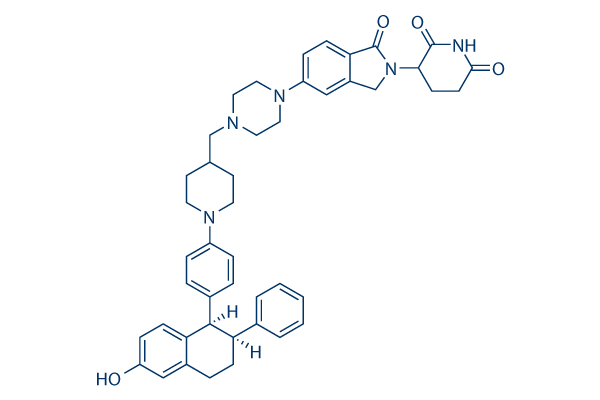
vepdegestrant가 주목받는 이유 중 하나는 여기 있어요.
이런 우려에도 불구하고, 실제로 환자가 매일 경구 복용할 수 있는 의약품으로 개발되어 승인까지 이어진 사례이기 때문입니다.
🚪 첫 성공, 하지만 플랫폼 전체의 성공은 아니다
다만 이게 'PROTAC의 물성 문제가 전부 해결됐다'는 뜻은 아니에요.
개별 분자마다 링커 구조와 결합 부위를 최적화하는 데 여전히 오랜 시간이 걸리고, 모든 후보가 이 최적화에 성공하는 것도 아닙니다.
여기에 더해, 농도가 높다고 분해가 계속 늘어나는 것도 아닙니다.
PROTAC 농도가 특정 수준을 넘으면 오히려 분해 효율이 떨어지는 hook effect(후크 효과)가 관찰돼요.
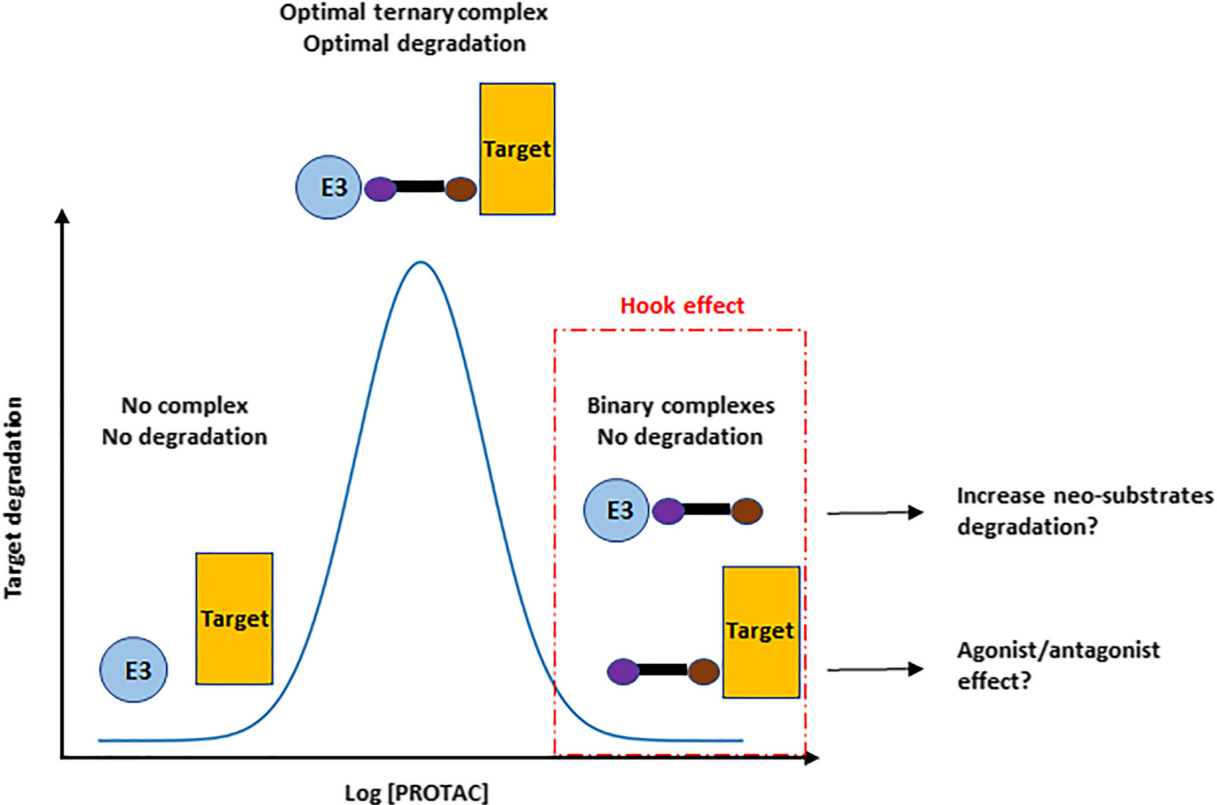
ER과 PROTAC, E3 ligase와 PROTAC이 각각 따로 결합해버리는 이원복합체(binary complex)가 늘면서, 셋이 함께 뭉치는 삼원복합체 형성이 오히려 줄어들기 때문입니다.
그래서 PROTAC은 '용량을 늘리면 효과도 커질 것'이라는 단순한 직관이 항상 통하진 않는 약이에요.
적정 용량을 찾는 과정 자체가 개발 난이도를 높입니다.
❌ 없앤다고 무조건 더 좋은 건 아니다
PROTAC 기술의 현재 한계를 좀 더 알아볼게요.
PROTAC의 매력은 표적 단백질의 기능을 잠깐 막는 데서 끝나지 않고, 단백질 자체를 줄일 수 있다는 점입니다.
하지만 여기서 한 가지 질문이 떠오릅니다.
얼마나 많이 분해해야 가장 좋은 효과가 날까요?
ER은 암세포의 성장에 중요한 단백질이지만, 유방암 세포에만 있는 단백질이 아닙니다.
뼈, 심혈관계, 자궁내막 같은 정상조직에서도 정상적인 기능을 위해 쓰입니다.
즉 ER을 분해한다는 건, 암세포뿐 아니라 이런 조직에서도 ER이 함께 줄어들 수 있다는 뜻이에요.
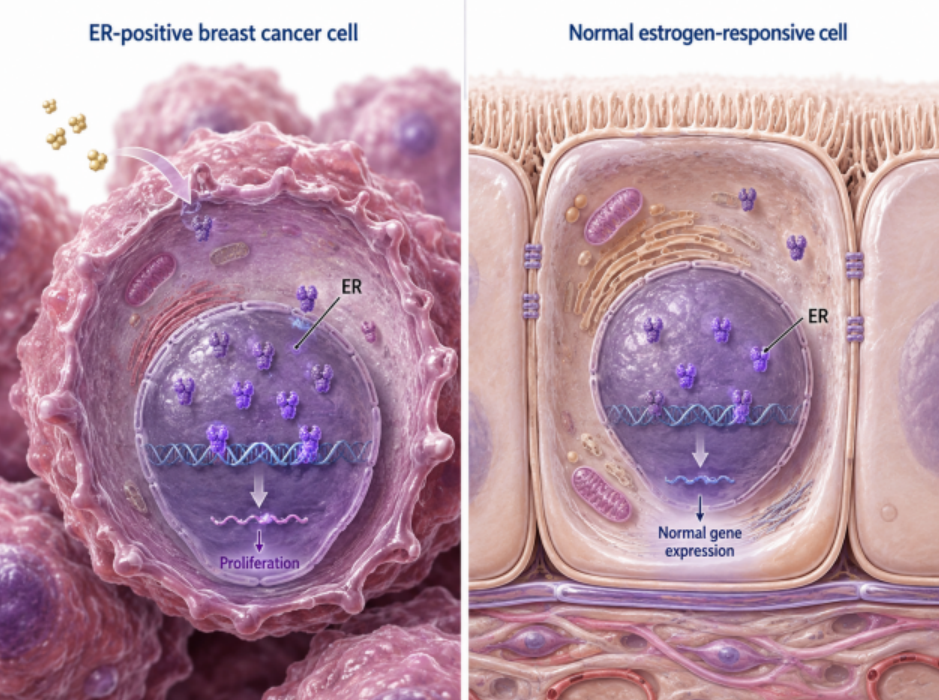
결국 중요한 건 최대한 많이 분해하는 것보다, 암세포가 버틸 수 없는 지점까지는 없애면서 정상조직이 버틸 수 있는 선은 넘지 않는 것입니다.
PROTAC이 표적을 강하게 제거할 수 있다는 장점은, 정상조직에서도 그 단백질이 필요한 경우 therapeutic window(치료역)라는 문제로 돌아옵니다.
vepdegestrant가 ER을 강하게 분해한다는 것은 확인됐지만,
실제 환자에서 얼마나 분해해야 가장 큰 임상적 이득을 얻는지, 그리고 분해 정도가 장기 안전성과 어떻게 연결되는지는 아직 명확하지 않습니다.
🔁 분해가 계속될 거라는 보장은 없다
또 하나 지켜봐야 할 지점은 내성입니다.
PROTAC이 작동하려면 단순히 ER에 결합하는 것만으로는 부족해요.
세포 진입→표적 결합→E3 결합→삼원복합체 형성→유비퀴틴화→분해라는 여러 단계에 의존하는 구조라, 각 단계가 잠재적인 취약점이 될 수 있습니다.
실제 다른 PROTAC의 전임상 연구에서는 E3 ligase 경로의 변화나 MDR1을 통한 약물 유출 증가 등이 내성과 연결된 사례가 보고됐습니다.
다만 vepdegestrant에서는 조금 다른 양상이 나타났습니다.
전임상 획득내성 모델에서 CRBN이나 ESR1 변화가 주된 내성 기전으로 나타나지 않았고, 오히려 RTK/MAPK 같은 ER 우회 신호의 변화가 내성과 연관될 가능성이 제시됐습니다.
즉 PROTAC 내성도 반드시 E3 ligase 자체의 이상으로만 생기는 것은 아니라는 뜻입니다.
기존 억제제에서는 표적 단백질의 변화가 중요한 내성 지점이었다면, PROTAC에서는 표적뿐 아니라 분해 과정 전체를 보아야 합니다.
vepdegestrant 치료 환자에서 어떤 획득내성이 가장 중요한지는 앞으로 확인해야 합니다.
💡 In MJ sight
PROTAC과 TPD에서 제일 눈에 들어온 건 PFS 숫자가 아니라, '억제한다'에서 '제거한다'로 설계의 범위가 넓어졌다는 점이에요.
그런데 보셨다시피 그 새로운 설계가 이론만큼 깔끔하게 작동하는 건 아닙니다.
hook effect 때문에 용량을 늘리는 게 능사가 아니고, 새로운 종류의 내성 가능성도 열려 있어요.
정상조직에도 필요한 단백질이라면, 어디서 얼마나 없애느냐가 더 중요한 질문이 됩니다.
게다가 임상적으로 증명된 우위는 아직 ESR1 변이가 있는, 이전 내분비치료 후 진행한 환자군에 한정돼 있습니다.
vepdegestrant가 겨냥한 ER은 이미 약물 표적으로 검증돼 있었고, ESR1 mutation이라는 비교적 명확한 biomarker도 있었습니다.
다시 말해 이번 성공은 PROTAC이라는 플랫폼 자체의 승리이면서 동시에, 어떤 표적과 어떤 환자군을 고르느냐가 얼마나 중요한지를 보여준 사례이기도 합니다.
단백질을 없앤다는 설계 자체는 분명 매력적입니다.
그러나 PROTAC의 진짜 시험대는 ER처럼 이미 약으로 잘 잡히는 표적이 아니라, 기존 inhibitor로는 공략하기 어려웠던 단백질에서 시작될지도 모릅니다.
🔭 What's next?
⬜ PFS 개선이 OS와 실제 환자 체감 이득으로 이어질까?
현재 가장 중요한 미해결 문제는 생존 이득과 장기 안전성입니다.
암의 진행을 늦추는 효과는 확인됐지만, 그 이득이 환자가 더 오래 사는 것(OS)으로 이어질지는 확인이 필요합니다.
⬜ ER을 얼마나 분해해야 충분할까?
종양 내 ER degradation 정도와 임상 효과 사이의 정량적 관계는 아직 명확하지 않습니다.
이 질문은 한쪽만 있는 게 아니에요.
'암세포에서 얼마나 분해해야 효과가 나는가'와 '정상조직에서 얼마나 분해되면 문제가 생기는가'라는 두 개의 threshold를 함께 봐야 합니다.
⬜ 환자에서 실제 내성은 어디서 생길까?
vepdegestrant과 PROTAC, TPD 기전의 새로운 내성 경로와 한계는 아직 확인되지 않았습니다. 전임상에서는 RTK/MAPK 우회 신호 등이 제시됐지만, 실제 환자의 획득내성 양상은 아직 밝혀져야 합니다.
⬜ 다음 PROTAC도 성공할까?
vepdegestrant를 통해 TPD가 약리학적 아이디어를 넘어 임상적으로 실현 가능한 모달리티임을 알았습니다.
ER은 이미 검증된 druggable target이었습니다.
PROTAC 플랫폼의 진짜 확장성은 기존 방식으로는 공략하기 어려운 표적에서도 임상적 이득을 만들어낼 수 있는지에 달려 있을 수 있습니다.
어떤 표적에서 가장 큰 가치를 만들 수 있을까요?




의견을 남겨주세요